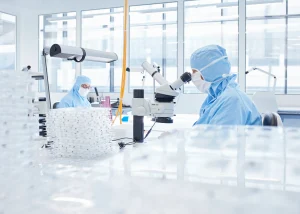
Ein Reinraum ISO 7 ist ein Raum, dessen Luft nach ISO 14644-1 höchstens 352’000 Partikel von 0,5 µm oder grösser pro Kubikmeter enthalten darf. In einem Reinraum ISO 8 dürfen es zehnmal so viele sein.
Wenn ein Medizinproduktehersteller Teile bezieht, die ein Lieferant im Reinraum reinigt, montiert oder verpackt, beginnen die Fragen bei der Klasse. Eine Klasse wird für einen Belegungszustand angegeben, durch eine Prüfung nachgewiesen und durch die Betriebsweise des Raums gehalten, wobei die Überwachung belegt, dass sie weiterhin eingehalten wird. Jeden dieser Punkte können Sie prüfen, wenn Sie einen Lieferanten qualifizieren.
Was ISO 7 und ISO 8 nach ISO 14644-1 bedeuten
ISO 14644-1 klassifiziert einen Reinraum nach der Konzentration luftgetragener Partikel. Die aktuelle Ausgabe, ISO 14644-1:2015, legt die Grenzwerte pro Kubikmeter Luft fest, und die Grenzwerte sind kumulativ: Jeder zählt alle Partikel dieser Grösse und grösser. Für ISO 7 und ISO 8 gelten Grenzwerte bei 0,5 µm, 1 µm und 5 µm. Bei 0,1 µm, 0,2 µm und 0,3 µm legt die Norm für diese beiden Klassen keinen Grenzwert fest, weil die Partikelkonzentrationen sehr hoch wären. Bei jeder massgeblichen Grösse ist der Grenzwert für ISO 8 zehnmal so hoch wie für ISO 7, derselbe Faktor wie zwischen zwei benachbarten Klassen.
| Partikelgrösse | ISO 7 | ISO 8 |
|---|---|---|
| ≥ 0,1 µm, ≥ 0,2 µm und ≥ 0,3 µm | Nicht festgelegt | Nicht festgelegt |
| ≥ 0,5 µm | 352’000 | 3’520’000 |
| ≥ 1 µm | 83’200 | 832’000 |
| ≥ 5 µm | 2’930 | 29’300 |
| Frühere Bezeichnung nach FED-STD-209E (pro Kubikfuss, bei ≥ 0,5 µm) | Klasse 10’000 | Klasse 100’000 |
Die Grenzwerte sind kumulativ: Jeder zählt alle Partikel dieser Grösse und grösser. ISO 14644-1 legt für ISO 7 und ISO 8 keinen Grenzwert bei 0,1 µm, 0,2 µm oder 0,3 µm fest. FED-STD-209E wurde im November 2001 zurückgezogen und ist nur zur Information aufgeführt.
Die alten US-Klassenbezeichnungen stammen aus der Norm FED-STD-209E, die Partikel pro Kubikfuss Luft zählte. Sie wurde im November 2001 zurückgezogen und durch ISO 14644-1 und ISO 14644-2 ersetzt. Bei 0,5 µm entspricht ihre Klasse 10’000 der ISO 7 und ihre Klasse 100’000 der ISO 8.
Jede Klasse gilt für einen oder mehrere von drei Belegungszuständen. Im Zustand «as-built» ist der Raum fertig gebaut, die technischen Anlagen sind angeschlossen und in Funktion, ohne Ausrüstung, Material oder Personal. Im Ruhezustand («at-rest») kommt die Ausrüstung hinzu, installiert und wie vereinbart in Betrieb, weiterhin ohne Personal. Im Betriebszustand («operational») läuft der Raum wie spezifiziert, mit der festgelegten Personenzahl. Eine vollständige Bezeichnung nennt die Klasse, den Belegungszustand und die berücksichtigten Partikelgrössen. Menschen und Prozesse setzen Partikel frei: Ein Raum, für den ISO 7 im Ruhezustand nachgewiesen ist, hat diesen Nachweis für den Betriebszustand also noch nicht erbracht.
Reinraum ISO 7 oder ISO 8: wo welche Klasse typischerweise eingesetzt wird
ISO 14644-1 definiert die Klassen, legt aber nicht fest, welcher Fertigungsschritt welche Klasse braucht. Auch die Regelwerke, nach denen Medizinproduktehersteller arbeiten, tun das nicht. ISO 13485:2016 verlangt eine dokumentierte, kontrollierte Arbeitsumgebung und nennt keine Reinraumklasse. Die Quality Management System Regulation der FDA (21 CFR Part 820), seit dem 2. Februar 2026 in Kraft, übernimmt ISO 13485:2016 durch Verweis, und auch ihr eigener Text nennt keine Klasse.
Von Lieferanten veröffentlichte Hinweise bieten einen Ausgangspunkt, keine Regel. Demnach gehören die meisten Medizinprodukte, die in der Endverpackung sterilisiert werden, in ISO 7 oder ISO 8, und viele Montageprogramme liegen am Ende in diesem Bereich. Für die aseptische Montage erwarten diese Hinweise ISO 5 in der kritischen Zone, innerhalb einer Umgebung der Klasse ISO 7 oder ISO 8. Dieselben Quellen sind sich uneinig, ob die Montage in ISO 7 oder ISO 8 gehört, und einige weisen darauf hin, dass nicht jedes Teil und nicht jeder Schritt einen Reinraum braucht. Die Klasse ergibt sich aus der Risikobeurteilung des Medizinprodukts, einschliesslich Bioburden und der Frage, wie stark kritische Oberflächen exponiert sind, angewandt auf jedes Teil und jeden Schritt.
Jeden Schritt in der strengeren Klasse durchzuführen, hat seinen Preis. In ISO 8 kann die Reinraumbekleidung aus Kittel, Haarnetz und Handschuhen bestehen, während eine strengere Klasse einen Ganzkörperoverall, eine Haube, Überstiefel und eine festgelegte Ankleidereihenfolge hinzufügen kann. Ein Raum, der strenger klassifiziert ist, als seine Nutzung erfordert, verursacht zudem höhere Prüf- und Überwachungskosten.
Was einen Reinraum ISO 7 oder ISO 8 in seiner Klasse hält
Ein Raum erreicht seine Klasse durch die Auslegung und hält sie durch den Betrieb. ISO 14644-1 legt keine Luftwechselrate fest. Die Auslegungsnormen ISO 14644-4:2022 (Planung, Ausführung und Erst-Inbetriebnahme) und ISO 14644-16:2019 (Energieeffizienz) bemessen den Zuluftvolumenstrom stattdessen rechnerisch: aus den Kontaminationsquellen wie Personen und Prozess, der Zielkonzentration und der Lüftungseffektivität. Der Betrieb fällt unter ISO 14644-5:2025, die Verfahren, Schulung, Reinraumbekleidung, das Ein- und Ausschleusen von Material und Ausrüstung, Reinigung und Instandhaltung abdeckt.
Die Einhaltung einer Klasse wird durch Prüfung nachgewiesen, nach den Verfahren von ISO 14644-3:2019. An jeder Probenahmestelle darf die gemessene Konzentration, gemittelt bei mehreren Proben, den Grenzwert nicht überschreiten. Die Ergebnisse werden in einem Prüfbericht festgehalten, der unter anderem die prüfende Organisation, das Prüfdatum und die Norm mit Jahreszahl angibt. ISO 14644-2:2015 verlangt diese Klassifizierungsprüfung standardmässig einmal jährlich. Das Intervall kann verlängert werden, gestützt auf eine Risikobeurteilung, den Umfang der Überwachung und Daten, die durchgehend innerhalb der Grenzen des Plans bleiben.
Zwischen den Prüfungen liefert die Überwachung den Nachweis, dass der Raum seine Leistung weiterhin erbringt. ISO 14644-2 verlangt einen Überwachungsplan auf Basis einer Risikobeurteilung der Raumnutzung, mit einer Partikelüberwachung, die kontinuierlich, sequenziell oder periodisch erfolgen kann.
«Zertifizierter Reinraum» ist eine gängige Formulierung, doch ISO 14644-1 klassifiziert einen Raum. ISO selbst stellt keine Zertifikate aus; Zertifizierungen, etwa eines Qualitätsmanagementsystems nach ISO 13485, erteilen unabhängige Zertifizierungsstellen. Bei einem Reinraum ist das Dokument, das Sie anfordern sollten, der Prüfbericht zur Klassifizierung.
Eine Partikelklasse erfasst keine Mikroorganismen. ISO 14644-1 zählt Partikel, ohne lebensfähige von nicht lebensfähigen zu unterscheiden, und ISO 14644-2 schliesst die mikrobiologische Überwachung aus ihrem Anwendungsbereich aus. Für Produkte, die in der Endverpackung sterilisiert werden, gibt AAMI TIR52:2026 freiwillig anwendbare Empfehlungen zur Überwachung lebensfähiger Partikel in der Fertigungsumgebung. Die Reinheit des Teils selbst ist eine eigene Anforderung, festgelegt für das Produkt, nicht für den Raum.
Fragen an Ihren Lieferanten zu seinen Reinräumen
Bevor Sie sich auf die Reinraumklasse eines Lieferanten verlassen, fragen Sie:
- Welche Klasse, in welchem Belegungszustand und bei welchen Partikelgrössen?
- Welche Ihrer Teile und Prozessschritte laufen in welcher Klasse, und welche ausserhalb eines Reinraums?
- Wann wurde jeder Raum zuletzt klassifiziert, von wem, und können Sie den Prüfbericht einsehen?
- Wie wird jeder Raum zwischen den Klassifizierungen überwacht, und was geschieht, wenn ein Ergebnis die Grenzen des Plans überschreitet?
- Welche Programme für Reinraumbekleidung, Schulung und Reinigung gelten in den Räumen?
- Wenn Ihr Medizinprodukt eine mikrobiologische Kontrolle erfordert: Wie wird sie gehandhabt und überwacht, getrennt von der Partikelklasse?
Halten Sie die Antworten anschliessend in Ihrer Spezifikation fest, zusammen mit den Reinheitsanforderungen an die Teile selbst: Partikel- oder mikrobiologische Grenzwerte, Grenzwerte für Bioburden oder Endotoxine sowie Anforderungen an Verpackung und Handhabung.
ISO-7- und ISO-8-Reinräume bei CMSA
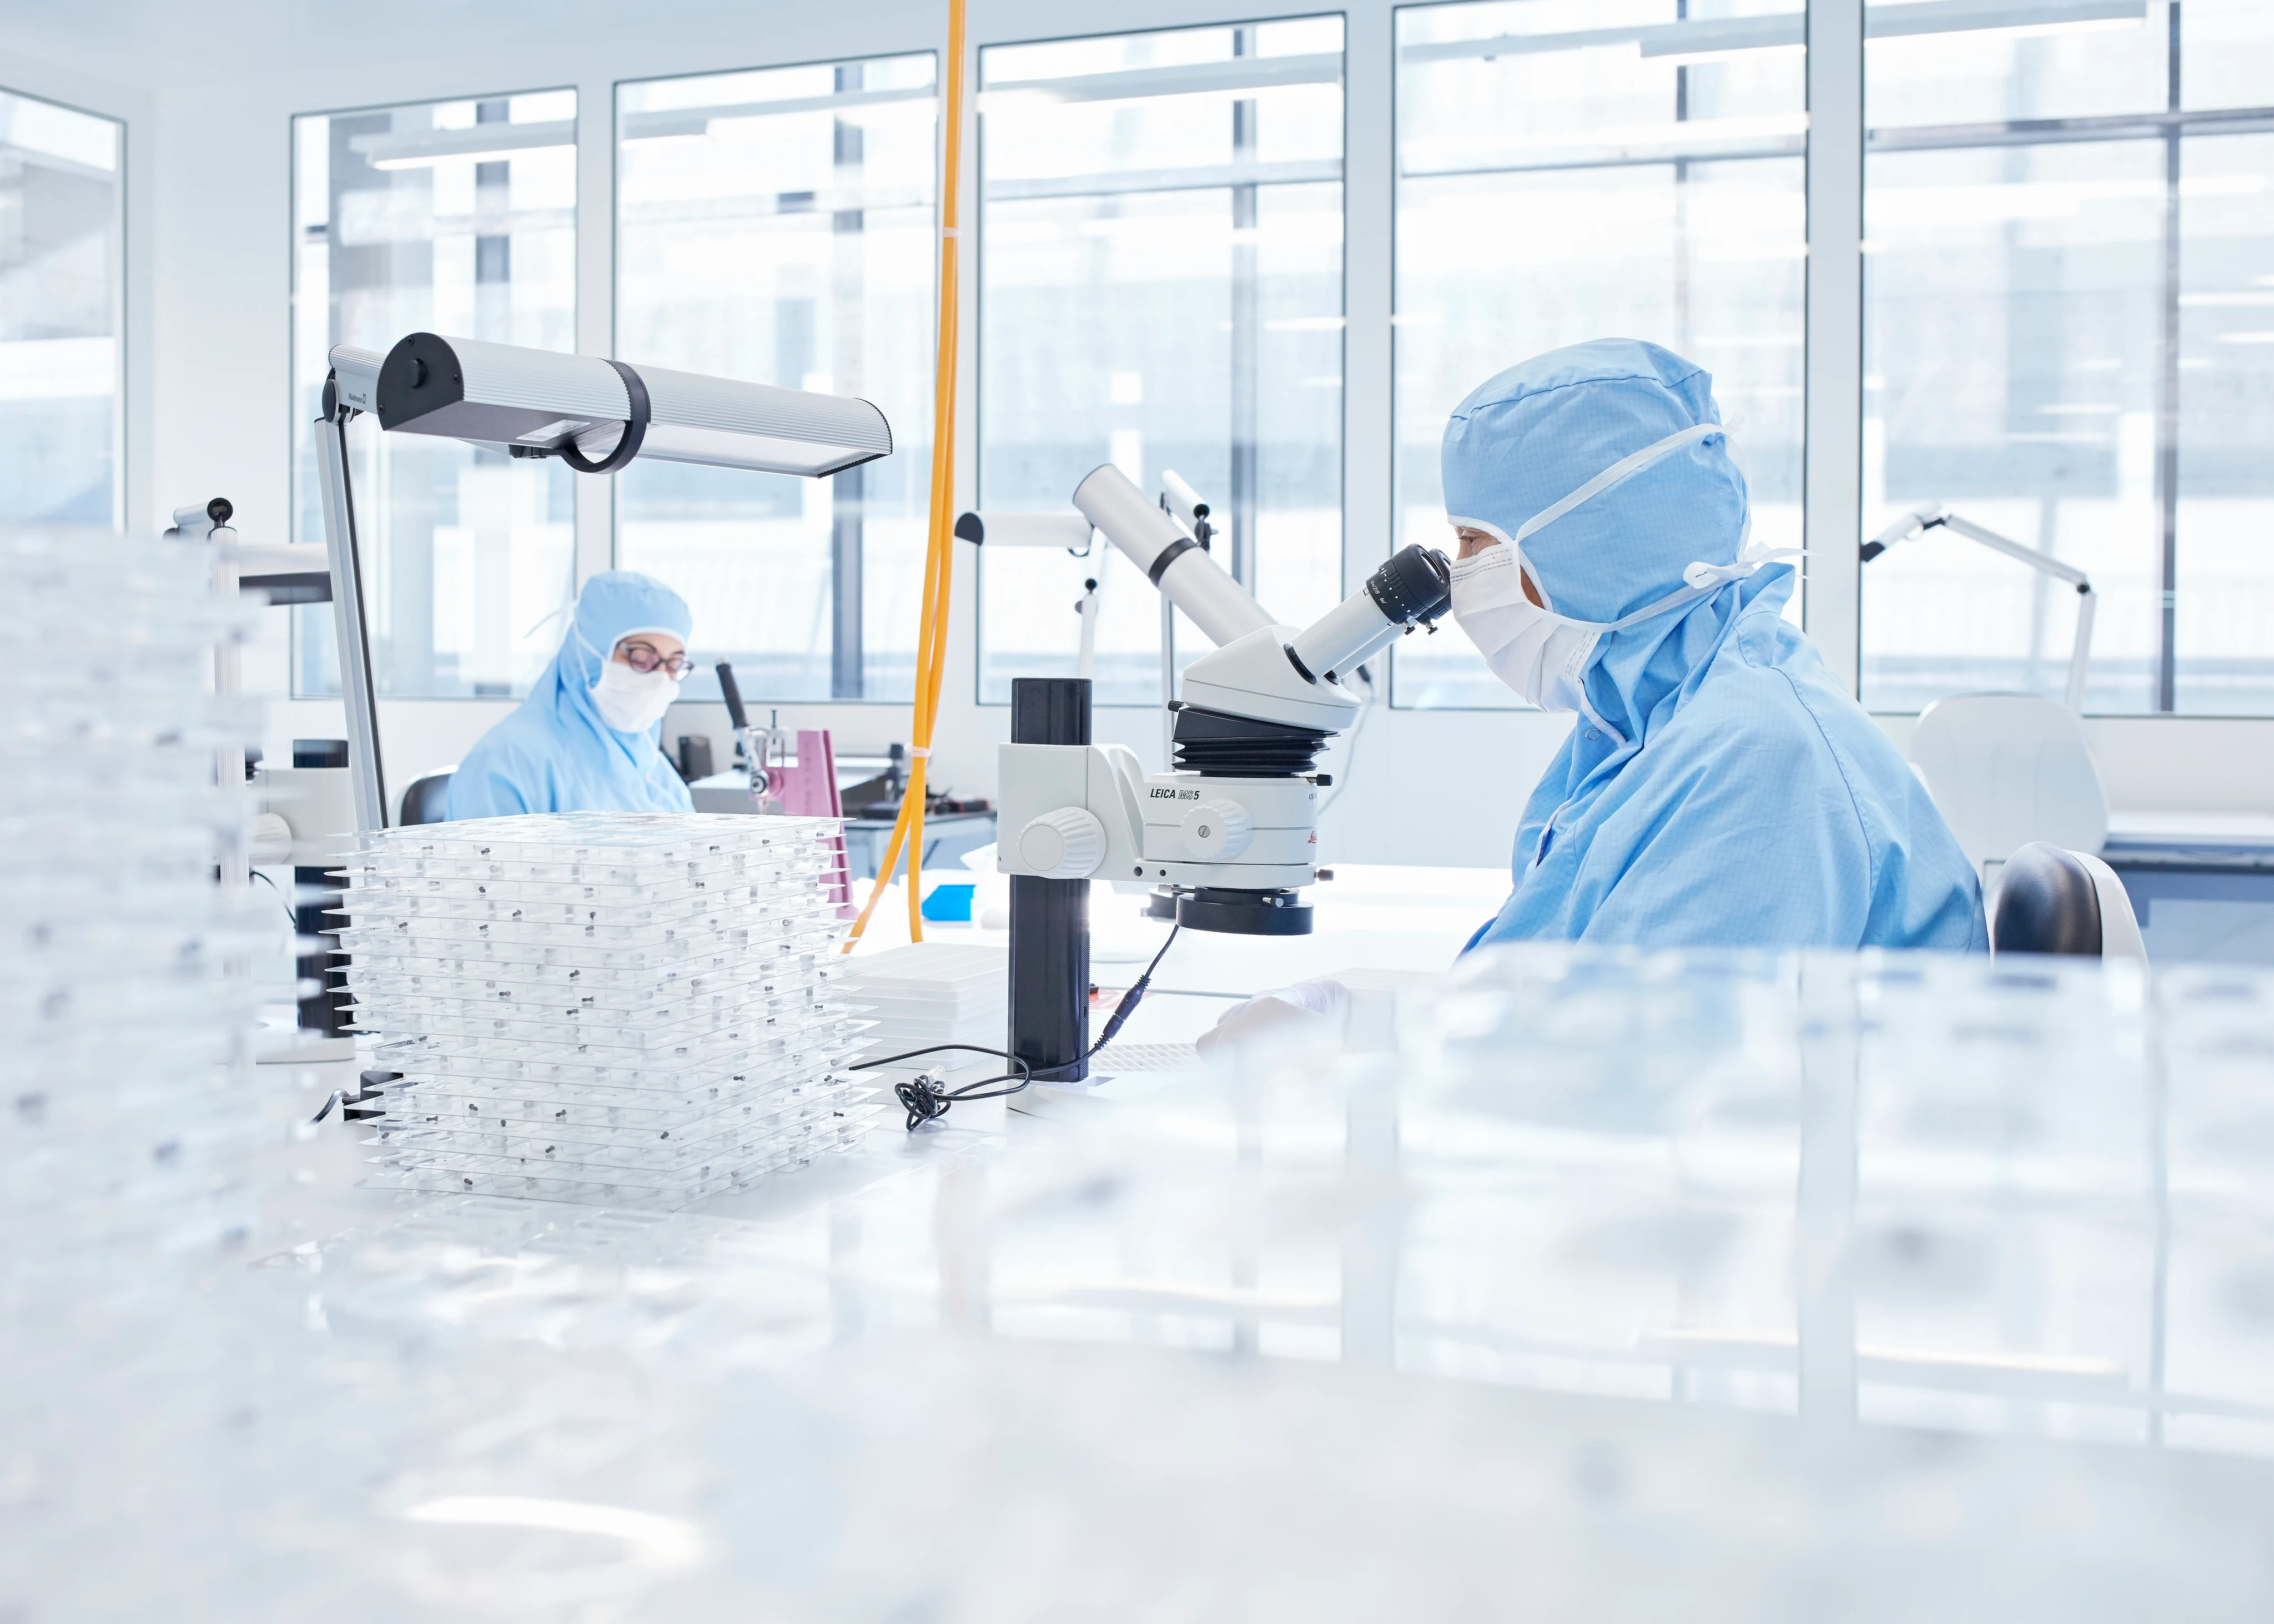
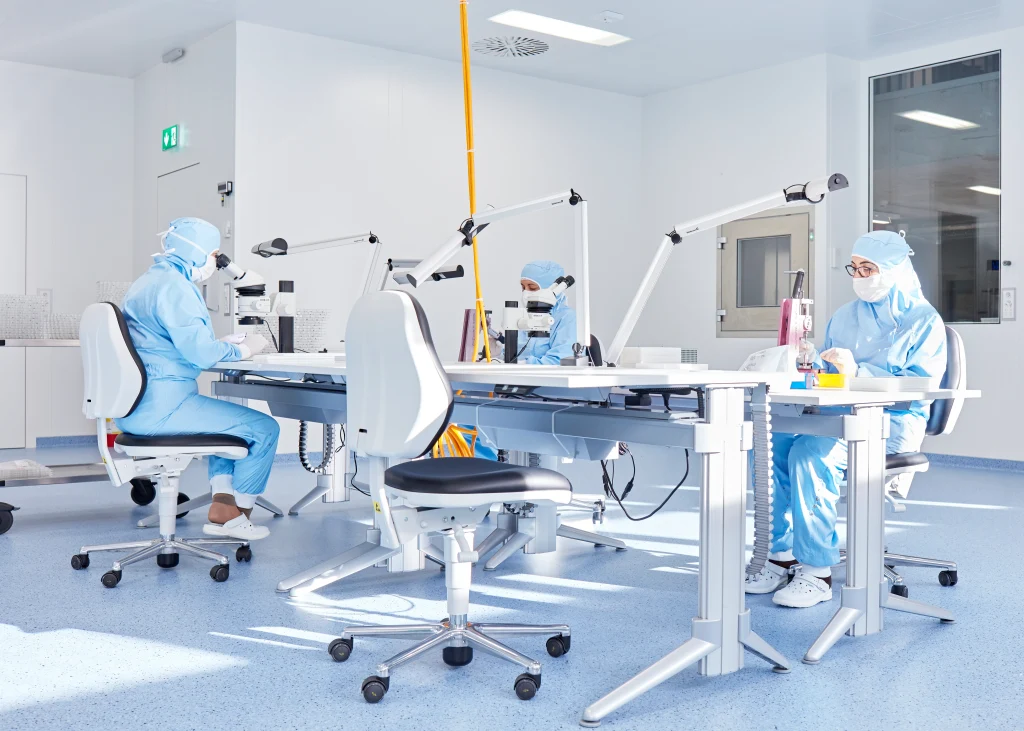
Wir betreiben ISO-7- und ISO-8-Reinräume für die kontaminationskontrollierte Montage und Verpackung von MedTech-Teilen. Die Reinraummontage steht für kritische Baugruppen zur Verfügung, und die Endmontage kann in diesen Reinräumen erfolgen. Die Verpackung führen wir in kontrollierten Umgebungen durch, unsere Reinräume eingeschlossen, und verarbeiten Komponenten, die eine mikrobiologische Kontrolle oder eine definierte Reinheitsstufe erfordern.
In unseren ISO-7-Reinräumen prüfen und montieren wir Teile und verpacken sie in starre oder flexible Verpackungen, einschliesslich Teilen mit mikrobiologischen Anforderungen; unsere ISO-8-Reinräume übernehmen dieselben Schritte für Teile ohne solche Anforderungen. Das Etikettieren erfolgt ausserhalb der Reinräume. Unsere Reinräume sind nach ISO 14644-1 im Betriebszustand klassifiziert, wobei Partikel von 0,5 und 5 µm gemessen werden, und jeder Raum wird einmal jährlich neu klassifiziert. Kunden können die Prüfberichte zur Klassifizierung auf Anfrage einsehen. Wo Teile eine mikrobiologische Kontrolle erfordern, überwachen wir Luft- und Oberflächenkeime, und an gereinigten Teilen werden Bioburden, Zytotoxizität und Endotoxine bestimmt.
Unsere Reinigung in klinischer Qualität ist validiert und rückverfolgbar. Die Reinigung erfolgt in kontrollierten Umgebungen, nicht immer in einem Reinraum: Eine Reinigungsanlage ausserhalb der Reinräume kann Teile reinigen und in ihre Verpackung legen. Unsere Reinigungsverfahren umfassen alkoholbasierte Entfettung, mehrstufige Ultraschallreinigung, Passivierung und Handhabung im Reinraum, und zu unseren Reinigungsstufen gehören Level 3 (Entfernung von Partikeln und Filmen) und Level 4 (mikrobiologische Kontrolle für klinische Anwendungen).
Im MedTech-Bereich arbeiten wir mit einem Qualitätsmanagementsystem nach ISO 13485. Wir bereiten Teile auf den nächsten Schritt vor, ob Montage, Sterilisation oder Endanwendung. Der Hersteller des Medizinprodukts bleibt für die Validierung und Sterilisation des fertigen Produkts verantwortlich, ebenso für dessen biologische Beurteilung, wie unser Beitrag zu biokompatiblen Werkstoffen erläutert.
Sie planen ein Medizinprodukt mit Teilen, die gereinigt, unter Reinraumbedingungen montiert oder verpackt werden müssen? Sprechen Sie mit unserem MedTech-Team, solange die Spezifikation noch offen ist.
Treffen Sie uns an der COMPAMED in Düsseldorf
Möchten Sie Reinigung, Reinraummontage oder Verpackung für Ihr nächstes Medizinprodukt persönlich besprechen? Unser Team ist vom 16. bis 19. November 2026 an der COMPAMED 2026, Messe Düsseldorf, parallel zur MEDICA. Sie finden uns in Halle 8a, Stand K16 (Hallenplan).
Teilen